Japanese
English
- 有料閲覧
PPV購入案内
1,320円 (1,200円+税10%) こちらは、851ページから858ページの文献です。購入には医書.jp本会員登録が必要です。
会員登録完了後に改めて上記「購入サイトへ」を選択してください。
または「購入サイトへ」選択後に「購入ログイン」、「新規会員登録」の順に進んでください。
会員登録について詳しくはをご確認ください。
- Abstract 文献概要
- 1ページ目 Look Inside
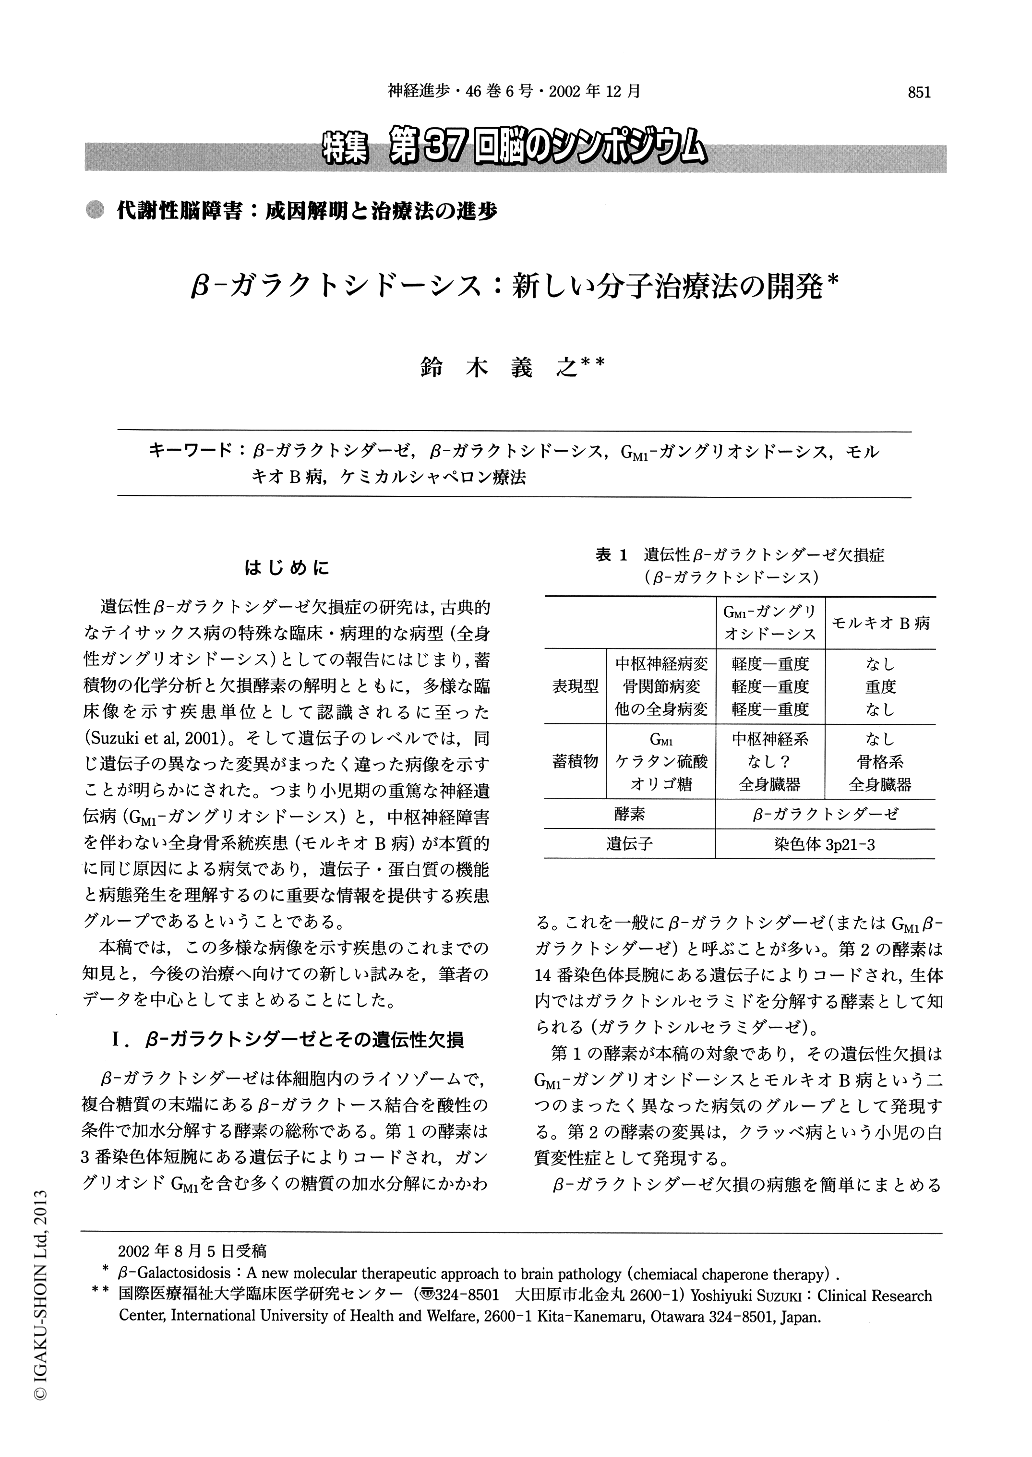
はじめに
遺伝性β-ガラクトシダーゼ欠損症の研究は,古典的なテイサックス病の特殊な臨床・病理的な病型(全身性ガングリオシドーシス)としての報告にはじまり,蓄積物の化学分析と欠損酵素の解明とともに,多様な臨床像を示す疾患単位として認識されるに至った(Suzuki et al,2001)。そして遺伝子のレベルでは,同じ遺伝子の異なった変異がまったく違った病像を示すことが明らかにされた。つまり小児期の重篤な神経遺伝病(GM1-ガングリオシドーシス)と,中枢神経障害を伴わない全身骨系統疾患(モルキオB病)が本質的に同じ原因による病気であり,遺伝子・蛋白質の機能と病態発生を理解するのに重要な情報を提供する疾患グループであるということである。
本稿では,この多様な病像を示す疾患のこれまでの知見と,今後の治療へ向けての新しい試みを,筆者のデータを中心としてまとめることにした。
Research in genetic β-galactosidase deficiency disorders (β-galactosidosis) started with clinical and pathological analysis of atypical cases of Tay-Sachs disease (GM2-gangliosidosis). Subsequent enzymatic and genetic analyses revealed that they are a group of disorders based on heterogeneous mutations of a single gene coding for lysosomal β-galactosidase, and expressed clinically as generalized or localized central nervous system disease (GM1-gangliosidosis) or generalized skeletal dysplasias (Morquio B disease).
Copyright © 2002, Igaku-Shoin Ltd. All rights reserved.